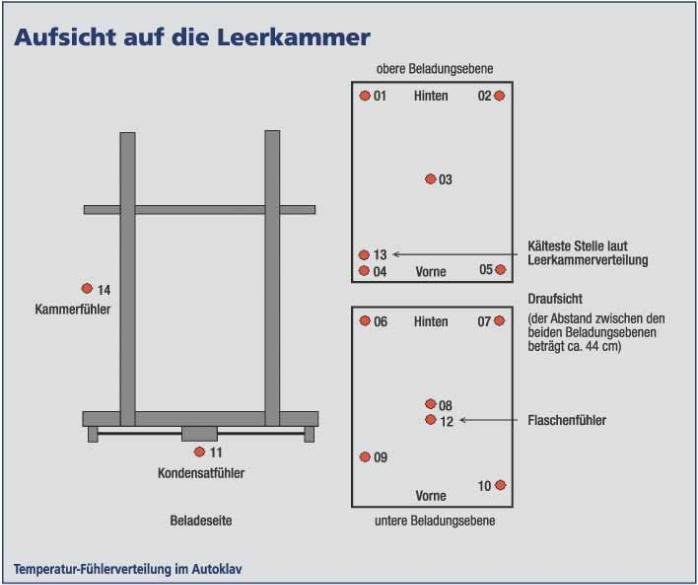
Leerkammerverteilung zur Ermittlung der kältesten Stelle in dem Autoklav mit externen Temperatursensoren und im Kondensatablauf
Zur Reproduktion des Sterilisationsprozesses: Maximalbeladung mit Ampullen
Für die Herstellung steriler Produkte und Arzneimittel gelten besondere Anforderungen, um das Risiko einer Kontamination mit Mikroorganismen und Partikeln oder einer Kreuzkontamination mit einem anderen Produkt möglichst gering zu halten. Vieles hängt von der Validierung von Autoklaven und Sterilisatoren ab, denn die Sterilität der verwendeten Produktionsgegenstände, der Reinraumbekleidung und der Primärverpackungen ist ein wesentlicher Aspekt dieser Arzneimittelherstellung.
Diese Validierung von Ausrüstungsgegenständen mit den einzelnen Herstellverfahren wird von Gesetzgebungen und Richtlinien, wie z.B. der GMP-Leitfaden mit dem Anhang 1, Herstellung steriler Arzneimittel innerhalb der Pharma-Betriebs-Verordnung, das Arzneimittelgesetz als Rechtsgrundlage zur Herstellung von Arzneimittel in Deutschland, der Code of Federal Regulations (CFR) als Gesetzesgrundlage für die amerikanische Kontrollbehörde FDA und die PIC-Richtlinien (Pharmaceutical Inspection Convention) mit gegenseitig anerkannten Empfehlungen, vorgeschrieben.
Alle Sterilisationsverfahren sollten validiert sein. Auf diese kurze Formel des Anhang 1 zum GMP-Leitfaden lässt sich sehr viel Arbeit, Aufwand und Kosten herunterbrechen, denn je nach Anzahl von verschiedenen Sterilisations-Programmen und dazugehörigen Beladungszuständen kann bei der Validierung eines Autoklaven, auch durch ein Muss der dreimaligen Durchführung der Verteilungsstudien mit externen Temperatursensoren und Bioindikatoren, ein sehr hoher Aufwand und Kosten entstehen.
Da auch die Sterilisationszeit bei den verschiedenen Arzneibüchern (Deutsches und Europäisches Arzneibuch, USP 25) unterschiedlich definiert ist, sollten im Vorhinein der Validierung die internen Firmenspezifikationen und Bewertungskriterien (Definition des f0-Wertes, Sterilisierzeit, Einwirkzeit D, usw.) der Validierung eindeutig geklärt sein. Das europäische Arzneibuch beschränkt sich mit der Definition der Sterilisationszeit ?at a minimum of 121 °C for 15 min“, das Deutsche Arzneibuch hat darüber hinaus noch eine Akzeptanz von ± 2 °C und ± 10 kPa am Kaltpunkt für Sterilisationsprozesse spezifiziert. Die amerikanische USP geht außer der Aussage bei der Temperatur ?not less than 121 °C..“ zusätzlich noch auf die f0-Berechnung ein.
Bevor aber die Validierung eines solchen Autoklaven durchgeführt werden kann, muss auch diese Anlage mittels einer Qualifizierung auf Konformität mit den technischen Spezifikationen (DQ) im tatsächlichen Aufbau (IQ), wie verwendeten Materialien, Rohrverbindungen, elektrische und MSR-Komponenten, Medien und Dokumentation untersucht werden. Nach der Kontrolle der Installation ist ein weiterer wesentlicher Gesichtspunkt die normgerechte Kalibrierung aller prozessrelevanten Messstellen. Denn dadurch, dass solche Autoklaven genaue Spezifikationen bei der Sterilisationsphase (121,1 °C ± 0,5 °C) besitzen und die Messkette mit allen Bauteilen mindestens 3-mal so genau arbeiten (± 0,15bis 0,2 °C) soll, ist auch an das Kalibrier-Equipment eine Mindestgenauigkeit von ± 0,05 °C gefordert.