Zum Inhalt springen
Pharma Prozesstechnik
  • Branche & Markt
  • Anlagen & Verfahren
  • Abfüllen & Verpacken
  • Automation & MSR
  • Reinraum & Hygiene
  • Labor & Feststoff
Branche:PharmaKosmetikOTC & Gesundheit
Pharma Prozesstechnik
  • Branche & Markt
  • Anlagen & Verfahren
  • Abfüllen & Verpacken
  • Automation & MSR
  • Reinraum & Hygiene
  • Labor & Feststoff
    Pharma-Prozesstechnik-Newsletter
    Die wichtigsten News aus der Pharmaproduktion direkt in Ihr Postfach.
    Newsletter abonnieren

    Info

    • Impressum
    • Datenschutz
    • Barrierefreiheit
    • Datenschutzeinstellungen

    Kontakt zur Redaktion

    Pharma ProzesstechnikKonradin Mediengruppe
    Ernst-Mey-Str. 8, 70771 Leinfelden-Echterdingen

    E-Mail: redaktion@konradin.de
    Folgen Sie uns
    Pharma Prozesstechnik
    © 2026 Pharma Prozesstechnik
    Startseite/Anlagen & Verfahren/Artikel
    Isolatortechnologie in der aseptischen Abfüllung: Grundlagen, Aufbau und GMP-Anforderungen
    Bildquelle nicht angegeben
    Anlagen & Verfahren

    Isolatortechnologie in der aseptischen Abfüllung: Grundlagen, Aufbau und GMP-Anforderungen

    Isolatoren gelten heute als Goldstandard für den Schutz von Produkt und Personal bei der aseptischen Herstellung steriler Arzneimittel. Dieser Artikel erläutert die technischen Grundprinzipien, den Aufbau moderner Isolatorsysteme sowie die regulatorischen Anforderungen im GMP-Umfeld.
    Veröffentlicht
    13. September 2026
    Lesezeit
    5 Minuten
    Rubrik
    Anlagen & Verfahren

    Die aseptische Herstellung steriler Arzneimittel zählt zu den anspruchsvollsten Aufgaben in der pharmazeutischen Produktion. Jeder Kontakt des Produkts mit der Umgebungsluft, mit Oberflächen oder mit dem Menschen birgt das Risiko einer mikrobiellen oder partikulären Kontamination. Klassische Reinraumlösungen reduzieren dieses Risiko, können es jedoch nicht vollständig eliminieren, da der Mensch als größte Kontaminationsquelle im Produktionsraum verbleibt. Die Isolatortechnologie verfolgt einen grundlegend anderen Ansatz: Sie schafft eine physisch abgeschlossene, kontrollierte Barriere zwischen Produkt und Umgebung und ermöglicht so ein deutlich höheres Sicherheitsniveau bei gleichzeitig gesenktem Personalaufwand im Reinraum.

    Regulatorisch ist dieser Ansatz in zentralen Leitlinien verankert. Die EU-GMP-Leitlinie Annex 1 (Revision 2022) stellt die Isolatortechnologie explizit als bevorzugte Option für aseptische Prozesse heraus und fordert eine umfassende Contamination Control Strategy (CCS), in der der Isolator eine tragende Rolle spielt. Auch die FDA-Guideline zu Aseptic Processing und die PIC/S-Dokumente adressieren Isolatoren als eigenständige Systemklasse.

    Grundprinzip und Abgrenzung zur RABS-Technologie

    Ein pharmazeutischer Isolator ist eine gasdichte oder druckdifferenzgesteuerte Einhausung, die den kritischen Prozessbereich vollständig von der Umgebungsluft trennt. Der Innenraum wird über validierte Dekontaminationsverfahren – in der Regel mit gasförmigem Wasserstoffperoxid (H₂O₂, vH₂O₂) – auf ein definiertes Sterilitätsniveau gebracht, das typischerweise einer Keimreduktion von mindestens 6-log-Stufen entspricht. Die Bedienung erfolgt ausschließlich über Handschuhöffnungen (Gloveports) oder Halbanzüge, sodass kein direkter Hautkontakt mit dem Prozessraum möglich ist.

    Abzugrenzen ist der Isolator von der sogenannten Restricted Access Barrier System (RABS)-Technologie. RABS-Systeme sind zwar ebenfalls physische Barrieren mit Handschuhzugängen, sie sind jedoch nicht gasdicht und werden in einem Reinraum der Klasse B betrieben. Eine eigenständige Dekontamination des Innenraums mit vH₂O₂ ist bei offenen RABS-Konstruktionen nicht vorgesehen. Isolatoren hingegen können – je nach Auslegung – in Reinräumen niedrigerer Klassifizierung (Klasse C oder D) betrieben werden, was erhebliche Investitions- und Betriebskosteneinsparungen ermöglicht.

    Aufbau und wesentliche Systemkomponenten

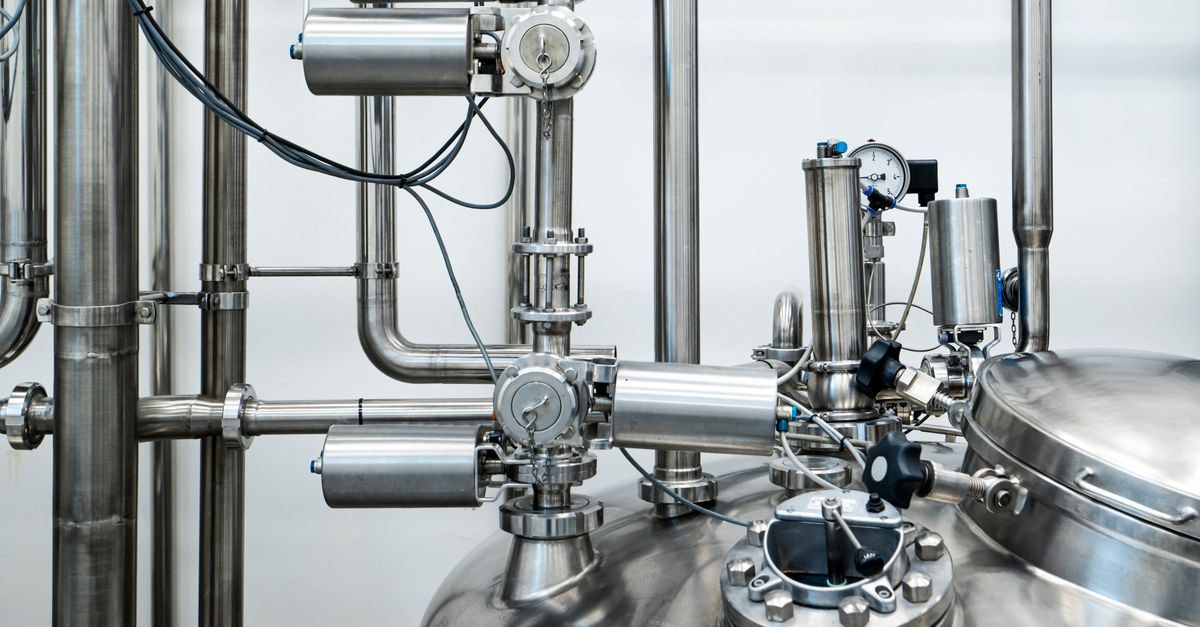
    Ein moderner Füll-Isolator besteht aus mehreren funktionalen Subsystemen, die im Zusammenspiel die aseptische Integrität sicherstellen. Das Gehäuse ist aus elektropoliertem Edelstahl (üblicherweise 316L) gefertigt und mit transparenten Sichtscheiben aus Polycarbonat oder Acrylglas ausgestattet. Sämtliche Innenflächen müssen glatt, frei von Totzonen und leicht zu reinigen sowie zu desinfizieren sein, um eine vollständige Dekontamination zu gewährleisten.
    Pharma

    Mehr aus Anlagen & Verfahren

    Weitere aktuelle Artikel aus der Rubrik Anlagen & Verfahren.

    Alle Anlagen & Verfahren-Artikel
    Serialisierung und Track & Trace in der Pharmaindustrie: Grundlagen, Systeme und regulatorische Anforderungen
    Anlagen & Verfahren

    Serialisierung und Track & Trace in der Pharmaindustrie: Grundlagen, Systeme und regulatorische Anforderungen

    15. Oktober 2026

    Serialisierung ist heute ein gesetzlich vorgeschriebener Standard in der pharmazeutischen Lieferkette. Dieser Artikel erklärt die technischen Grundlagen, gängigen Systemarchitekturen und regulatorischen…

    Reinraumtechnik in der Pharmaproduktion: Grundlagen, Klassifizierung und Auslegung
    Anlagen & Verfahren

    Reinraumtechnik in der Pharmaproduktion: Grundlagen, Klassifizierung und Auslegung

    14. Oktober 2026

    Reinräume sind das Herzstück jeder kontrollierten Pharmaproduktion – ihre Auslegung, Klassifizierung und Betriebssicherheit bestimmen maßgeblich die Produktqualität und die regulatorische Compliance. Dieser Artikel…

    ← Zurück zu Anlagen & VerfahrenZur Startseite

    Pharma-Prozesstechnik-Newsletter

    Die wichtigsten News aus der Pharmaproduktion direkt in Ihr Postfach.

    Zum Newsletter anmelden →

    Das Lufthandhabungssystem sorgt für eine unidirektionale Laminarströmung (Unidirectional Air Flow, UDAF) über HEPA-Filter der Klasse H14 im Zuluftbereich sowie entsprechende Abluftfilterung. Je nach Konzept arbeitet der Isolator im Überdruck (Produktschutz bei nicht-toxischen Wirkstoffen) oder im Unterdruck (Personalschutz bei hochpotenten Substanzen oder OEB-4/5-Produkten). Druckgefälle von typischerweise 15 bis 40 Pa werden kontinuierlich überwacht und protokolliert.

    Der Transfer von Materialien in den Isolator erfolgt über speziell konstruierte Transfersysteme. Rapid Transfer Ports (RTP) ermöglichen den sterilen Eintrag von Behältern und Komponenten, ohne die Isolatorintegrität zu unterbrechen. Alpha-Beta-Kupplungen (z. B. nach dem Rapid Sterile Transfer-Prinzip) sind dabei das gängigste Konzept. Für größere Materialmengen kommen Schleusen mit eigenem Dekontaminationszyklus zum Einsatz.

    Dekontamination mit gasförmigem Wasserstoffperoxid

    Die Dekontamination des Isolatorinnenraums mit vH₂O₂ ist das Kernverfahren, das die Isolatortechnologie von anderen Barrieresystemen unterscheidet. Das Verfahren läuft in vier Phasen ab: Konditionierung (Einstellung von Temperatur und Feuchte), Begasung (Einbringen des H₂O₂-Aerosols bis zur gewünschten Konzentration), Einwirkzeit (Kontaktphase für die Inaktivierung der Mikroorganismen) sowie Belüftung (Ausleitung des H₂O₂ bis auf einen Restgehalt unterhalb des Arbeitsplatzgrenzwerts, in der Regel unter 1 ppm).

    Die Wirksamkeit des Zyklus wird mittels biologischer Indikatoren (BI) auf Basis von Geobacillus stearothermophilus-Sporen validiert. Die geforderte Sporicidal Efficacy von ≥ 6 log muss an allen kritischen Stellen der Isolatorkammer reproduzierbar nachgewiesen werden. Die Validierung und Revalidierung dieser Zyklen ist eine zentrale GMP-Anforderung und muss in der Qualification-Dokumentation (DQ, IQ, OQ, PQ) vollständig hinterlegt sein.

    Handschuhintegrität und Leckageüberwachung

    Die Handschuhöffnungen (Gloveports) sind die funktional empfindlichste Stelle eines Isolators, da Handschuhe mechanischer Beanspruchung ausgesetzt sind und durch Stiche, Schnitte oder Materialermüdung ihre Barrierefunktion verlieren können. Annex 1 schreibt ein systematisches Handschuh-Integritätsprogramm vor, das routinemäßige manuelle Drucktests (nach ASTM D6978 oder vergleichbaren Normen), dokumentierte Inspektion vor und nach jedem Einsatz sowie den regelmäßigen Austausch nach festgelegten Nutzungsintervallen umfasst.

    Ergänzend dazu überwachen moderne Systeme die Gesamtleckagerate des Isolators kontinuierlich über Druckhaltetests oder integrierte Drucksensorik. Kritische Leckagen oberhalb definierter Grenzwerte lösen Alarme aus und führen zur automatischen Prozessunterbrechung. Die Integration dieser Überwachungsfunktionen in das übergeordnete Building Automation System (BAS) oder das Prozessleitsystem (PLS) ist Best Practice und vereinfacht die lückenlose Dokumentation im GMP-Sinne erheblich.

    Integration in die Gesamtanlage und regulatorische Bewertung

    In der Praxis wird der Isolator als integraler Bestandteil der Abfülllinie betrachtet. Füll-Verschließmaschinen, Lyophilisierungsanlagen, Verschlussmaschinen für Vials oder Spritzen sowie Inspektionssysteme werden konstruktiv in die Isolatoreinhausung integriert oder über validierte Transferstrecken angebunden. Die Schnittstellen zwischen Isolator und den Peripheriegeräten – Sterilfiltereinheiten, Produktzuführungssysteme, CIP/SIP-Kreisläufe – müssen in der Risikoanalyse (Process Risk Assessment) umfassend bewertet sein.

    Aus regulatorischer Sicht erfordert ein Isolatorsystem eine vollständige Qualifizierungsdokumentation. Der Annex 15 der EU-GMP-Leitlinie definiert den Rahmen für Design Qualification (DQ), Installation Qualification (IQ), Operational Qualification (OQ) und Performance Qualification (PQ). Besonderes Augenmerk legen Behörden bei Inspektionen auf die Robustheit der Dekontaminationszyklen, die Handschuhintegritätsüberwachung, die Luftströmungsvisualisierung (Smoke Studies) sowie auf die Vollständigkeit und Nachvollziehbarkeit der elektronischen Batch-Dokumentation.

    Praxis und Ausblick

    Die Isolatortechnologie hat sich im vergangenen Jahrzehnt von einer Nischenlösung zum bevorzugten Standard für die aseptische Primärverpackung entwickelt. Treiber sind neben den verschärften regulatorischen Anforderungen des überarbeiteten Annex 1 auch wirtschaftliche Argumente: Durch die Möglichkeit, den umgebenden Reinraum auf Klasse C oder D abzusenken, sinken Investitions- und Betriebskosten des gesamten Reinraumbereichs signifikant.

    Technologisch zeichnen sich mehrere Entwicklungslinien ab. Kontinuierliche Isolatorüberwachungssysteme mit vernetzter Sensorik (Partikelzähler, H₂O₂-Sensoren, Drucktransmitter) liefern in Echtzeit Daten, die im Sinne einer Process Analytical Technology (PAT)-Strategie für eine datenbasierte Prozesskontrolle genutzt werden können. Robotergestützte Manipulatoren als Ergänzung oder Ersatz für Handschuhzugänge werden bereits erprobt und versprechen eine weitere Reduktion des menschlichen Einflusses auf den aseptischen Kernprozess. Für Betreiber und Planer gilt es, diese technologischen Entwicklungen frühzeitig in Anlagenkonzepte einzubeziehen und die Qualifizierungsstrategie entsprechend vorzubereiten.

    Aseptische Abfüllung flüssiger Parenteralia: Grundlagen, Verfahren und GMP-Anforderungen
    Anlagen & Verfahren

    Aseptische Abfüllung flüssiger Parenteralia: Grundlagen, Verfahren und GMP-Anforderungen

    12. Oktober 2026

    Die aseptische Abfüllung steriler Injektions- und Infusionslösungen zählt zu den anspruchsvollsten Prozessen der pharmazeutischen Produktion. Dieser Artikel erläutert die verfahrenstechnischen Grundlagen, gängige…

    Tablettierung in der Feststoffproduktion: Grundlagen, Maschinenkonzepte und Qualitätsanforderungen
    Anlagen & Verfahren

    Tablettierung in der Feststoffproduktion: Grundlagen, Maschinenkonzepte und Qualitätsanforderungen

    9. Oktober 2026

    Die Tablettierung zählt zu den zentralen Prozessen der pharmazeutischen Feststoffproduktion. Dieser Artikel erläutert die grundlegenden Wirkprinzipien, gängige Maschinenkonzepte, relevante Qualitätsparameter und die…