Parenterale Arzneimittel – darunter Injektions- und Infusionslösungen, Suspensionen und Lyophilisate – werden direkt in den menschlichen Körper eingebracht und müssen deshalb frei von Mikroorganismen, Pyrogenen und Partikeln sein. Da viele dieser Produkte thermisch nicht sterilisierbar sind, ist die aseptische Verarbeitung der einzige zulässige Herstellungsweg. Die aseptische Abfüllung verbindet Anforderungen aus der Steriltechnik, der Reinraumtechnik, dem Anlagenbau und der Prozessautomation auf engstem Raum und stellt damit hohe Anforderungen an Planung, Qualifizierung und Betrieb.
Grundlage aller Überlegungen ist das Prinzip der Kontaminationsvermeidung: Jeder Prozessschritt – von der Behälteraufbereitung über die Befüllung bis zum Verschluss – muss so gestaltet sein, dass weder mikrobielle noch partikuläre Verunreinigungen in das Produkt gelangen. Hierzu greifen mehrere Schutzbarrieren ineinander: die Reinraumklassifizierung der Produktionsumgebung, die Sterilisation von Behältnissen und Verschlusssystemen, die keimfreie Filtration des Produktes sowie die strikte Trennung von Personen- und Produktströmen.
Reinraumklassen und Zonenkonzept
Maßgeblich für die aseptische Abfüllung ist das Zonenkonzept des EU-GMP-Leitfadens (Annex 1, Revision 2022) und des US-amerikanischen FDA Guidance-Dokuments zu aseptischer Verarbeitung. Die unmittelbare Abfüllzone, in der das Produkt dem Umgebungsluftdruck ausgesetzt ist, muss mindestens der Reinraumklasse A entsprechen – definiert durch eine maximale Partikelkonzentration von 3.520 Partikeln ≥ 0,5 µm pro Kubikmeter im Betriebszustand. Klasse-A-Bedingungen werden in der Praxis durch laminare Überströmung mit HEPA-gefilterter Luft erreicht, die einen unidirektionalen Luftstrom über den Kritischen Bereich erzeugt.
Um die Klasse-A-Zone herum ist eine Klasse-B-Umgebung vorgesehen, die den Hintergrund für offene aseptische Verarbeitungsschritte bildet. Klasse C und D umfassen vorgelagerte Bereiche wie die Vorbereitung von Lösungen oder die Reinigung von Primärpackmitteln. Die Luftdruckdifferenzen zwischen den Klassen – typischerweise 10 bis 15 Pascal zwischen benachbarten Zonen – sorgen dafür, dass kontaminierte Luft nicht in sauberere Bereiche eindringen kann. Die Bestimmung der Partikelbelastung allein ist jedoch nicht ausreichend; der Annex 1 fordert ergänzend ein umfassendes Umgebungsmonitoring, das mikrobielle Luftkeimzahlen, Oberflächenkeimzahlen und Fingerabdruckproben einschließt.
Behältnis- und Verschlusssysteme: Vorbereitung und Sterilisation
Primärpackmittel für Parenteralia – Glasampullen, Durchstechflaschen (Vials), Spritzen oder Karpulen – müssen vor der Befüllung depyrogenisiert und sterilisiert werden. Borosilikatglas der Hydrolytischen Klasse I (nach Ph. Eur. 3.2.1) ist das Standardmaterial, da es eine hohe chemische Resistenz gegenüber wässrigen Lösungen aufweist. Die Depyrogenisierung erfolgt üblicherweise durch trockene Hitze in Tunnelsterilisatoren bei Temperaturen von 250 °C oder höher, wobei ein F_H-Wert von mindestens 30 Minuten bei 250 °C als ausreichend gilt.
Elastomere Stopfen und Aluminiumkappen werden gesondert behandelt: Stopfen durchlaufen in der Regel eine Feuchthitzesterilisation im Autoklaven und werden anschließend unter Klasse-A- oder Klasse-B-Bedingungen bereitgestellt. Alternativ können vorsterilisierte, gebrauchsfertige Behältnisse (Ready-to-Use, RTU) eingesetzt werden, die vom Lieferanten sterilisiert und in geschlossenen Verpackungssystemen angeliefert werden. Dies reduziert den internen Validierungsaufwand, verlagert jedoch die Verantwortung für die Sterilisationsvalidierung auf den Zulieferer, was eine qualifizierte Lieferantenbewertung voraussetzt.
Sterilfiltrierung und Produktleitung
Die Sterilfiltrierung des Produktes selbst ist ein kritischer Prozessschritt und wird üblicherweise mit Membranfiltern der Porenweite 0,22 µm durchgeführt. Für Produkte, die zu Adsorption an Membranen neigen oder hydrophobe Eigenschaften aufweisen, sind spezielle Filtermaterialien wie PVDF oder PTFE verfügbar. Gemäß den Anforderungen von Annex 1 und FDA-Guideline muss jede Filtration mit einer Integritätsprüfung – in der Regel Bubble-Point-Test oder Diffusionstest – vor und nach der Filtration validiert werden, um die Filterintegrität nachzuweisen.
Die Produktleitung vom Vorlagebehälter bis zur Abfüllnadel ist als geschlossenes System auszuführen. Alle produktberührenden Materialien müssen hinsichtlich Extractables und Leachables bewertet werden, da freigesetzte Substanzen die Produktqualität oder Patientensicherheit beeinträchtigen können. Edelstahl 316L ist der Standardwerkstoff für Behälter und Rohrleitungen; Schlauchverbindungen werden zunehmend durch Einwegkomponenten aus pharmazeutisch zugelassenem Kunststoff ersetzt, was die Reinigungsvalidierung vereinfacht.
Abfüllmaschinen und Verschlusseinheiten
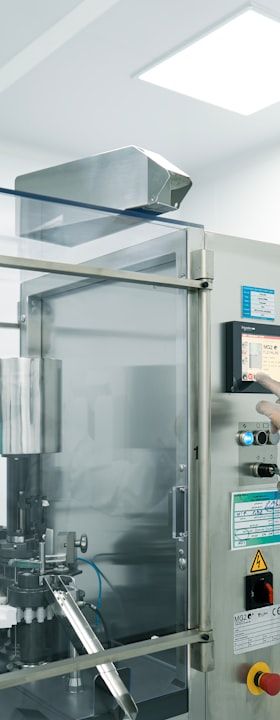
Moderne aseptische Abfüllanlagen arbeiten als vollautomatische Linien, in denen Behältnis-Zuführung, Befüllung, Stopfensetzung und Bördelung in einer kontinuierlichen Sequenz unter Klasse-A-Überströmung ablaufen. Zeitgesteuerte oder massegesteuerte Peristaltik- und Kolbenpumpen dosieren das Produkt in die Behältnisse; bei hoher Genauigkeitsanforderung kommen gravimetrische Dosiersysteme zum Einsatz, die jede Einzeldosis in Echtzeit überwachen. Für kleine Chargengrößen – etwa bei Orphan Drugs oder personalisierten Therapien – sind flexible Plattformen mit schnell wechselbaren Formaten gefragt, während Großserien auf Hochgeschwindigkeitslinien mit mehreren hundert Einheiten pro Minute produziert werden.
Ein wesentlicher Qualitätssicherungsschritt ist die 100-Prozent-Sichtprüfung befüllter Einheiten auf Partikel, Füllvolumen und äußere Defekte – entweder manuell durch geschultes Personal oder automatisiert durch kamerabasierte Inspektionssysteme. Automatische Systeme detektieren feste Fremdpartikel, Luftblasen und Glasbruch, stoßen jedoch bei der Erkennung kleiner, transparenter Partikel in viskosen oder farbigen Produkten an technische Grenzen, was hybride Konzepte aus automatischer Vorselektion und manueller Nachkontrolle rechtfertigt.
Prozessvalidierung, Medienabfüllung und Continued Process Verification
Die zentrale Anforderung für den Nachweis der Eignung eines aseptischen Prozesses ist die Medienabfüllung (Media Fill, auch Process Simulation genannt). Dabei wird anstelle des Produktes ein geeignetes Nährmedium – typischerweise Tryptic Soy Broth – unter produktionsidentischen Bedingungen verarbeitet und anschließend inkubiert. Wachstumsfreiheit in 100 Prozent der Einheiten belegt die Prozesseignung; Annex 1 definiert Akzeptanzkriterien in Abhängigkeit von der Batch-Größe. Media Fills sind bei Einführung eines neuen Prozesses sowie in regelmäßigen Abständen – mindestens halbjährlich – zu wiederholen.
Über die einmalige Validierung hinaus fordert die aktuelle Regulatorik eine Continued Process Verification (CPV): Die fortlaufende statistische Auswertung von Prozessparametern und Produktattributen soll sicherstellen, dass sich der Prozess im validierten Zustand befindet. Inline- und Atline-Messmethoden – etwa Partikelmonitoring, schnelle Mikrobiologiekonzepte (Rapid Microbiology Methods) oder spektroskopische Identitätskontrollen – sind dabei zunehmend Bestandteil moderner Process Analytical Technology (PAT)-Strategien und erlauben eine engere Prozesskontrolle als klassische Offline-Prüfung.
Ausblick: Geschlossene Systeme, Einwegtechnologie und digitale Integration
Die Weiterentwicklung der aseptischen Abfüllung ist geprägt von drei konvergierenden Trends. Erstens gewinnen vollständig geschlossene Isolatortechnologien weiter an Bedeutung gegenüber klassischen RABS-Konzepten (Restricted Access Barrier Systems), da sie das Kontaminationsrisiko durch Bedienerinterventionen auf ein Minimum reduzieren. Zweitens wächst der Einsatz von Single-Use-Komponenten für produktberührende Teile, was Reinigungsvalidierung und Umrüstzeiten verkürzt, aber neue Anforderungen an Lieferantenqualifizierung und Extractables-Bewertung stellt. Drittens ermöglichen digitale Zwillinge und MES-Integration eine lückenlose Chargenprotokollierung sowie eine engere Verzahnung von Prozessdaten, Umgebungsmonitoring und Qualitätsmanagementsystem. Diese Entwicklungen erhöhen nicht nur die Prozesssicherheit, sondern adressieren auch den zunehmenden regulatorischen Druck auf Transparenz und Datenintegrität, wie er etwa in der FDA-Guideline zur Data Integrity und im EU-GMP-Kapitel 4 formuliert ist.