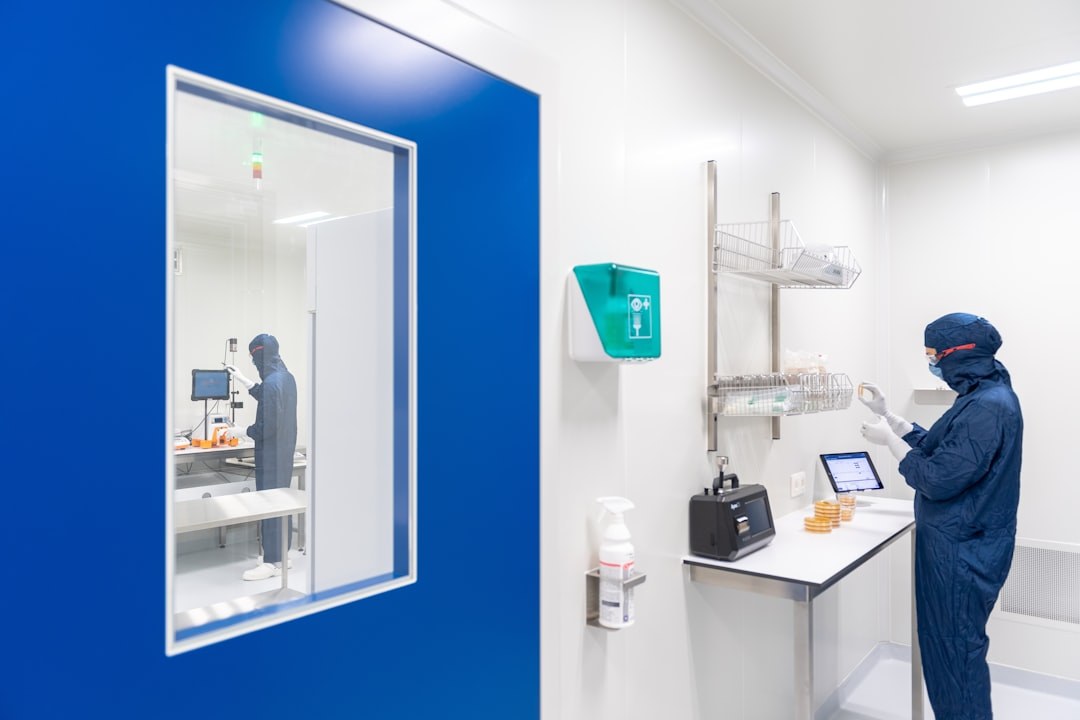
Parenteral applizierte Arzneimittel – darunter Injektionslösungen, Infusionspräparate, Ophthalmika und biotechnologisch hergestellte Wirkstoffe – müssen frei von Mikroorganismen, Partikeln und Pyrogenen sein. Da viele dieser Produkte thermolabil sind und eine Sterilisation im Endbehältnis (Terminalsterilisation) ausschließen, ist die aseptische Verarbeitung das Verfahren der Wahl. Dabei werden alle produktberührenden Materialien, Behältnisse und Verschlüsse separat sterilisiert und anschließend unter streng kontrollierten Bedingungen zusammengeführt, ohne dass das fertige Produkt nochmals einer Sterilisationsbehandlung unterzogen wird.
Die Fehlertoleranz bei aseptischen Prozessen ist denkbar gering: Eine einzige Kontaminationsepisode kann den gesamten Batch unbrauchbar machen oder – schlimmer – zu einem Rückruf mit Patientengefährdung führen. Deshalb sind Prozessdesign, Anlagentechnik, Raumkonzept und Personalmanagement eng miteinander verzahnt und unterliegen den strengsten GMP-Anforderungen, die der EU-GMP-Leitfaden, insbesondere Annex 1 (Manufacture of Sterile Medicinal Products) in seiner überarbeiteten Fassung von 2022, definiert.
Kontaminationsquellen und das Konzept der Contamination Control Strategy
Annex 1 (2022) fordert erstmals explizit eine dokumentierte Contamination Control Strategy (CCS) als übergreifendes Steuerungsdokument. Die CCS beschreibt systematisch alle relevanten Kontaminationsquellen – mikrobiologisch, partikulär und chemisch – sowie die Maßnahmen zu ihrer Kontrolle. Kontaminationsquellen lassen sich in drei Hauptkategorien einteilen: Personal, Umgebung und Prozess. Der Mensch gilt nach wie vor als größte Kontaminationsquelle in aseptischen Bereichen, da er kontinuierlich Hautpartikel, Aerosole und Mikroorganismen abgibt. Daraus ergibt sich die grundsätzliche Designphilosophie, den Menschen so weit wie möglich aus der kritischen Zone zu entfernen.
Die Umgebung wird durch Reinraumklassen kontrolliert. Die EU-GMP-Klassifizierung unterscheidet die Klassen A bis D. Klasse A bezeichnet die kritische Zone unmittelbar am offenen Produkt und Behältnis; sie entspricht ISO 4,8 bei Betrieb (in Ruhe ISO 5). Klasse B ist die direkte Hintergrundzone für Klasse-A-Bereiche in konventionellen Reinräumen. Klassen C und D dienen vorbereitenden und unterstützenden Tätigkeiten. Entscheidend ist, dass Klasse A nicht allein durch Raumklassifizierung erreicht wird, sondern durch eine laminare, unidirektionale Luftströmung (UDAF, Unidirectional Airflow) mit einer Strömungsgeschwindigkeit von typischerweise 0,36–0,54 m/s, die das Produkt kontinuierlich von Partikeln freispült.
Anlagenkonzepte: Konventioneller Reinraum, RABS und Isolator
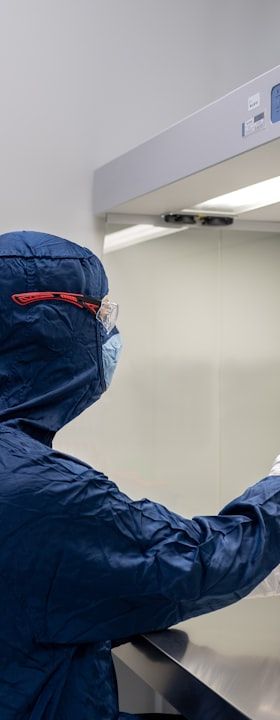
Für die praktische Umsetzung aseptischer Abfüllung stehen drei grundlegende Anlagenkonzepte zur Verfügung, die sich im Grad der Personaltrennung und im erreichbaren Kontaminationsschutz unterscheiden. Im konventionellen Reinraum arbeiten Bediener in Vollschutzkleidung direkt in der Klasse-B-Umgebung. Die kritische Zone wird durch LAF-Schutzhauben (Laminar Airflow) in Klasse A gehalten. Dieser Ansatz ist flexibel, stellt aber hohe Anforderungen an Personaltraining, Validierung des Verhaltens im Reinraum und Monitoring.
Restricted Access Barrier Systems (RABS) errichten eine physische Barriere zwischen Bediener und kritischer Zone. Man unterscheidet passive RABS (feste Barriere, nur mechanisch) von aktiven RABS, bei denen die Barrierekammer eine eigene HEPA-gefilterte Luftversorgung erhält und unter Überdruck gehalten wird. Eingriffe sind über Handschuhe und Mousse möglich; die Tür darf während des Betriebs grundsätzlich nicht geöffnet werden. RABS bieten einen guten Kompromiss zwischen Schutzwirkung und operativer Flexibilität.
Isolatoren stellen die höchste Schutzstufe dar. Die Abfüllkammer ist vollständig gasdicht von der Umgebung getrennt und wird vor Produktionsbeginn dekontaminiert – üblicherweise mit Wasserstoffperoxid-Dampf (VHP, Vaporized Hydrogen Peroxide). Eingriffe erfolgen ausschließlich über integrierte Handschuhe oder halbautomatische Manipulatoren. Die Anforderungen an die Hintergrundumgebung sinken auf Klasse C oder D, da die kritische Zone vollständig abgeschirmt ist. Isolatoren erfordern erheblichen Validierungsaufwand für die VHP-Dekontamination (Bio-Decontamination Cycle), ermöglichen aber statistisch nachweisbar niedrigere Kontaminationsraten und werden von Regulatoren zunehmend bevorzugt.
Abfüllprinzipien und Dosiergenauigkeit
Für die eigentliche Dosierung flüssiger Arzneiformen kommen im Wesentlichen drei Messprinzipien zum Einsatz: Zeit-Druck-Dosierung (Time-Pressure), peristaltische Pumpen und Kolbenpumpen. Bei der Zeit-Druck-Methode wird das Produkt aus einem Vorratsbehälter unter definiertem Stickstoff- oder Druckluftdruck durch ein Ventil gefördert; die Dosiermenge ergibt sich aus Öffnungszeit und Druck. Das Verfahren ist schonend, da keine bewegten Teile mit dem Produkt in Kontakt kommen, und eignet sich besonders für proteinhaltige oder scherstressempfindliche Produkte.
Peristaltische Pumpen quetschen den Schlauch von außen und kommen vollständig ohne produktberührte Metallteile aus. Sie sind einfach zu handhaben und für Single-Use-Konzepte prädestiniert, zeigen jedoch bei kleinen Volumina (<0,5 ml) Genauigkeitsgrenzen. Kolbenpumpen bieten die höchste Wiederholgenauigkeit über weite Volumenbereiche, erfordern aber aufwendige Reinigung und Sterilisation aller produktberührenden Teile. Die Dosiergenauigkeit wird gemäß Europäischem Arzneibuch (Ph. Eur. 2.9.26) überwacht und muss innerhalb definierter Toleranzen liegen, die je nach Nennvolumen variieren.
Behältnis- und Verschlusssterilisation sowie Materialfluss
Glasvials, Ampullen, Karpulen und Fertigspritzen (Ready-to-Use, RTU) werden auf unterschiedlichen Wegen sterilisiert. Konventionelle Glasvials durchlaufen einen Depyrogenisierungstunnel mit Heißluft bei Temperaturen von 300–350 °C über mehrere Minuten; dieser Prozess kombiniert Sterilisation und Entpyrogenisierung. RTU-Behältnisse kommen vorsterilisiert und pyrogenfrei vom Lieferanten, in der Regel in Nested-Konfiguration mit Tub-and-Tray-Verpackung, die direkt in den Isolator oder RABS eingeschleust wird. Stopfen und Bördelkappen werden durch Autoklav-Sterilisation (feuchte Hitze) oder durch Begasung mit VHP behandelt.
Der Materialfluss ist in der CCS zentral geregelt. Jede Einschleusung von Material in die kritische Zone stellt ein potenzielles Kontaminationsrisiko dar. Schleusenkonzepte, Alpha-Beta-Ports (Rapid Transfer Ports, RTP) und VHP-behandelte Übergabeschleusen minimieren dieses Risiko. Der Annex 1 fordert, dass alle Einschleusvorgänge dokumentiert und im Rahmen der CCS bewertet werden.
Monitoring, Medienabfüllung (Media Fill) und Prozessvalidierung
Das Umgebungsmonitoring umfasst die kontinuierliche oder stichprobenartige Messung aktiver Luftkeime (RCS-Sampler, Impaktoren), die Sedimentation auf Agarplatten (Settle Plates), Oberflächenproben (Kontaktplatten, Abklatschplatten) sowie Partikelmonitoring mittels Partikelzähler. Für Klasse A ist ein kontinuierliches Echtzeit-Partikelmonitoring während des gesamten kritischen Prozesses vorgeschrieben. Alarmgrenzen und Aktionsgrenzen sind getrennt festzulegen; bei Überschreitung der Aktionsgrenze sind definierte Eskalationsmaßnahmen einzuleiten.
Die Prozessvalidierung für aseptische Abfüllung erfolgt über den Process Simulation Test, landläufig als Media Fill bezeichnet. Dabei wird der gesamte Abfüllprozess unter repräsentativen Bedingungen mit einem mikrobiologischen Nährmedium (typischerweise Soja-Kasein-Bouillon, TSB) an Stelle des Wirkstoffpräparats simuliert. Die befüllten und verschlossenen Einheiten werden bei 20–25 °C inkubiert und anschließend auf Trübung ausgewertet. Annex 1 gibt als Akzeptanzkriterium vor: Bei Batches über 5.000 Einheiten darf keine einzige kontaminierte Einheit auftreten. Media Fills sind bei Erstvalidierung mindestens dreifach und im laufenden Betrieb mindestens halbjährlich zu wiederholen.
Praxisaspekte und regulatorischer Ausblick
Die überarbeitete Fassung von Annex 1 (in Kraft seit August 2023) hat die Anforderungen an Dokumentation, CCS und den Einsatz von Automation und Robotik deutlich konkretisiert. Robotergestützte Abfüllsysteme gewinnen an Bedeutung, da sie Personaleingriffe in der kritischen Zone minimieren und gleichzeitig die Produktivität steigern. Für die Integration von Robotern sind jedoch spezifische Qualifizierungsanforderungen zu erfüllen, insbesondere hinsichtlich der Auswirkung des Robotersystems auf die UDAF-Strömung.
Single-Use-Technologien (SUT) – Schläuche, Filter, Behälter aus vorsterilisierten Einwegmaterialien – reduzieren den Reinigungs- und Sterilisationsaufwand und sind heute in der biopharmazeutischen Kleinserienproduktion Standard. Ihre Einführung erfordert jedoch eine sorgfältige Lieferantenqualifizierung und Extractable-/Leachable-Studien, um sicherzustellen, dass keine Substanzen aus dem Polymermaterial in das Produkt übergehen. Die Kombination aus Isolatortechnologie, Robotik und Single-Use-Systemen zeichnet sich als dominante Entwicklungsrichtung für neue aseptische Abfüllanlagen ab und spiegelt die zentrale Anforderung der Branche wider: maximale Prozesssicherheit bei minimalem Personaleinsatz in der kritischen Zone.